Fenyloketonuria (PKU): wszystko o diecie, która jest jedynym skutecznym lekiem dla Twojego dziecka
Fenyloketonuria (PKU) to rzadka, wrodzona wada metabolizmu, wykrywana tuż po urodzeniu. Nieleczona, prowadzi do nieodwracalnego uszkodzenia mózgu. Jedyną skuteczną terapią jest rygorystyczna, niskobiałkowa dieta stosowana przez całe życie. Choć stanowi wyzwanie, jest kluczem do prawidłowego rozwoju dziecka. Dowiedz się, na czym polega leczenie dietetyczne w PKU.
Czym jest fenyloketonuria i dlaczego jest groźna?
Fenyloketonuria (PKU) to uwarunkowana genetycznie choroba metaboliczna, dziedziczona w sposób autosomalny recesywny. Oznacza to, że dziecko rodzi się chore, jeśli oboje rodzice są nosicielami zmutowanego genu. Przyczyną choroby jest mutacja w genie kodującym enzym wątrobowy – hydroksylazę fenyloalaninową (PAH). Enzym ten jest niezbędny do przekształcenia aminokwasu o nazwie fenyloalanina (Phe) w inny aminokwas – tyrozynę. U osób z PKU ten proces metaboliczny jest zablokowany. W rezultacie fenyloalanina, dostarczana z pożywieniem (głównie z białkiem), gromadzi się we krwi i tkankach, osiągając toksyczne stężenie. Najbardziej wrażliwy na jej nadmiar jest rozwijający się ośrodkowy układ nerwowy. Nieleczona fenyloketonuria prowadzi do ciężkiego i nieodwracalnego uszkodzenia mózgu, skutkującego głębokim upośledzeniem umysłowym, padaczką, zaburzeniami zachowania oraz problemami neurologicznymi. Na szczęście w Polsce, od lat 60. XX wieku, wszystkie noworodki objęte są programem badań przesiewowych. W 3. dobie życia pobiera się od nich kroplę krwi na specjalną bibułę (tzw. test suchej kropli krwi), co pozwala na wczesne wykrycie tej wady metabolizmu.
Dieta niskofenyloalaninowa - klucz do zdrowia
Wczesna diagnoza jest kluczowa, ponieważ jedyną skuteczną metodą leczenia fenyloketonurii jest natychmiastowe wdrożenie i rygorystyczne przestrzeganie przez całe życie specjalnej diety. Leczenie dietetyczne musi rozpocząć się nie później niż w 7-10 dniu życia dziecka, aby zapobiec uszkodzeniom mózgu. Głównym celem diety jest ograniczenie podaży fenyloalaniny do takiego poziomu, który jest niezbędny do prawidłowego wzrostu i syntezy białek, ale jednocześnie nie powoduje jej toksycznego gromadzenia się w organizmie. Jest to w praktyce dieta niskobiałkowa, ponieważ fenyloalanina jest składnikiem każdego białka. Plan żywieniowy jest zawsze ustalany indywidualnie przez lekarza i dietetyka z ośrodka leczenia chorób metabolicznych. Tolerancja na fenyloalaninę jest różna u każdego pacjenta i zmienia się z wiekiem, dlatego konieczne jest regularne monitorowanie jej stężenia we krwi. Na podstawie wyników badań na bieżąco modyfikuje się jadłospis. Dieta w PKU jest zobowiązaniem na całe życie. U dorosłych, którzy zrezygnują z diety, również mogą pojawić się problemy neurologiczne i psychiatryczne, takie jak zaburzenia koncentracji, lęki czy depresja.
Produkty dozwolone i zakazane w diecie PKU
Komponowanie codziennego jadłospisu w fenyloketonurii wymaga doskonałej znajomości zawartości fenyloalaniny w produktach. Pacjenci i ich opiekunowie muszą nauczyć się precyzyjnie ważyć porcje i obliczać dzienne spożycie Phe. Produkty spożywcze dzieli się na trzy podstawowe grupy:
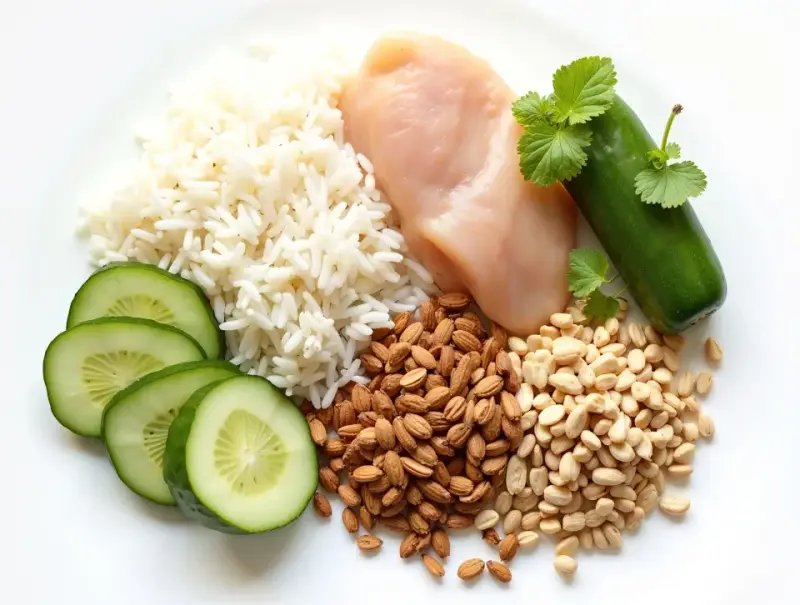
- produkty bezwzględnie zakazane, czyli te o wysokiej zawartości białka: mięso, drób, ryby, jaja, mleko i jego przetwory (sery, jogurty), nasiona roślin strączkowych, orzechy, a także zwykłe produkty zbożowe (mąka, pieczywo, kasze). Należy też bezwzględnie unikać produktów zawierających słodzik aspartam (E951), który jest źródłem fenyloalaniny,
- produkty dozwolone w ściśle określonych ilościach, których spożycie musi być precyzyjnie obliczane i wliczane do dziennego limitu fenyloalaniny: większość warzyw (np. ziemniaki, brokuły) i owoców. Ich ilość jest wyznaczana indywidualnie dla każdego pacjenta,
- produkty dozwolone bez większych ograniczeń, które nie zawierają fenyloalaniny lub mają jej śladowe ilości: cukier, miód, dżem, oleje roślinne, woda, herbata oraz specjalistyczna żywność niskobiałkowa.
Kluczowe jest uważne czytanie etykiet produktów spożywczych, ponieważ fenyloalanina może znajdować się w wielu nieoczywistych miejscach, np. w lekach czy gumach do żucia.
Rola preparatów i żywności specjalistycznej
Samo wyeliminowanie produktów wysokobiałkowych doprowadziłoby do groźnych niedoborów żywieniowych i zahamowania wzrostu. Dlatego absolutną podstawą diety w fenyloketonurii są specjalne preparaty lecznicze, potocznie nazywane preparatami PKU. Są to mieszanki wszystkich niezbędnych aminokwasów z wyłączeniem fenyloalaniny, wzbogacone o witaminy, składniki mineralne i pierwiastki śladowe. Preparat pokrywa od 70 do 95% dziennego zapotrzebowania na białko i musi być spożywany codziennie, w dawkach zaleconych przez lekarza. Na rynku dostępne są różne formy preparatów, dostosowane do wieku pacjenta – od mieszanek przypominających mleko dla niemowląt, po proszki, płyny czy żele dla starszych dzieci i dorosłych. Równie ważną rolę odgrywa żywność specjalnego przeznaczenia medycznego o niskiej zawartości białka. Są to zamienniki tradycyjnych produktów, takie jak niskobiałkowy chleb, mąka, makarony, ryż, ciastka, a nawet substytuty sera czy wędlin. Dzięki nim dieta niskobiałkowa staje się bardziej urozmaicona i smaczna, co znacząco ułatwia jej przestrzeganie przez całe życie.
FAQ
Odpowiedzi na najczęściej zadawane pytania dotyczące fenyloketonurii.
Czy fenyloketonurię można całkowicie wyleczyć?
Nie, fenyloketonuria jest chorobą genetyczną, która pozostaje z pacjentem na całe życie. Nie ma na nią lekarstwa, a jedyną skuteczną metodą zapobiegania jej powikłaniom jest ścisłe przestrzeganie diety niskofenyloalaninowej przez całe życie.
Jak często trzeba badać poziom fenyloalaniny?
Częstotliwość badań zależy od wieku pacjenta i stabilności metabolicznej. U niemowląt i małych dzieci badania wykonuje się bardzo często, nawet co tydzień. U starszych dzieci i dorosłych ze stabilnym poziomem fenyloalaniny kontrole są rzadsze, ale wciąż regularne, np. co kilka tygodni lub miesięcy.
Czy dieta PKU jest konieczna u dorosłych?
Tak, stosowanie diety jest zalecane przez całe życie. Jej przerwanie u dorosłych może prowadzić do pogorszenia funkcji neurologicznych, problemów z koncentracją i pamięcią, wahania nastroju, depresji oraz innych zaburzeń psychicznych.
Czy kobieta z PKU może mieć zdrowe dziecko?
Tak, kobieta z fenyloketonurią może urodzić zdrowe dziecko. Musi jednak przez cały okres przedkoncepcyjny oraz w trakcie ciąży przestrzegać bardzo rygorystycznej diety, aby utrzymać stężenie fenyloalaniny na bardzo niskim, bezpiecznym dla płodu poziomie. Wysokie stężenie Phe u matki jest toksyczne dla płodu i może prowadzić do tzw. zespołu fenyloketonurii matczynej.
Czym są wymienniki fenyloalaninowe (WPhe)?
Wymienniki fenyloalaninowe to system ułatwiający komponowanie diety. Jeden wymiennik (1 WPhe) to taka ilość danego produktu (wyrażona w gramach), która zawiera określoną dawkę fenyloalaniny, najczęściej 15 mg. Dzięki temu pacjent lub opiekun może łatwiej kontrolować dzienny limit spożycia tego aminokwasu.
Czy można karmić piersią dziecko z fenyloketonurią?
Tak, karmienie piersią jest możliwe i często zalecane, ale musi odbywać się pod ścisłą kontrolą. Mleko matki zawiera znacznie mniej fenyloalaniny niż mleko krowie. Karmienie naturalne jest łączone z podawaniem specjalnego preparatu PKU, a ilość spożywanego mleka matki jest precyzyjnie wyliczana.
Gdzie kupować specjalistyczną żywność PKU?
Specjalistyczna żywność niskobiałkowa jest dostępna głównie w sklepach internetowych specjalizujących się w tego typu produktach. Czasami można ją znaleźć również w większych supermarketach na działach ze zdrową żywnością. Preparaty lecznicze PKU są dostępne w aptekach na receptę.