Choroba Huntingtona: objawy i dziedziczenie
Choroba Huntingtona to rzadkie schorzenie układu nerwowego, które ze względu na swój postępujący charakter i podłoże genetyczne, stanowi ogromne wyzwanie dla pacjentów oraz ich bliskich. Zrozumienie mechanizmów, jakie stoją za jej rozwojem, pozwala nie tylko na szybsze rozpoznanie pierwszych sygnałów, ale także na lepsze przygotowanie się do opieki nad chorym. Wiedza o tym, jak przebiega proces przekazywania wadliwego genu, jest fundamentem dla rodzin planujących przyszłość. Dowiedz się, jakie są objawy i jak wygląda diagnostyka tej choroby.
Czym jest choroba Huntingtona i jak wpływa na mózg?
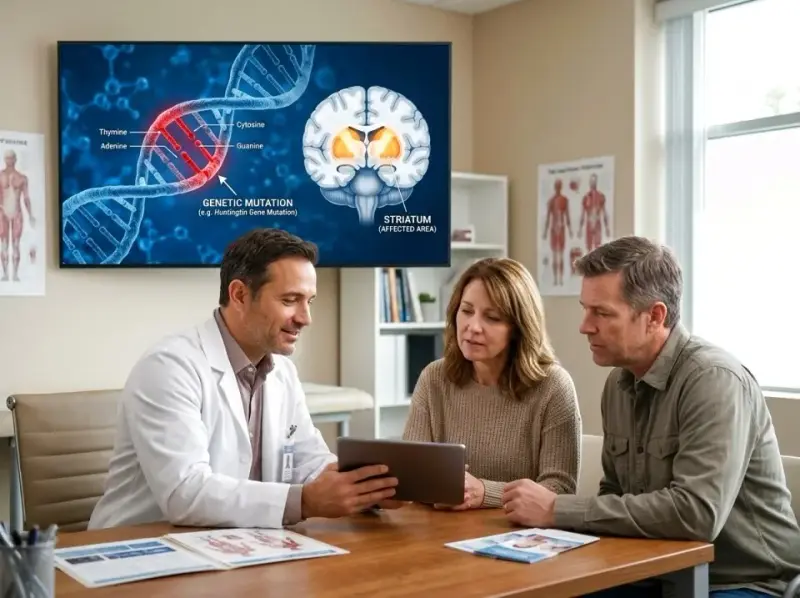
Schorzenie to, dawniej nazywane pląsawicą Huntingtona, jest postępującą chorobą neurodegeneracyjną. Jej istotą jest obumieranie neuronów w określonych strukturach mózgu, głównie w prążkowiu oraz korze mózgowej. Za ten proces odpowiada mutacja w genie HTT, który koduje białko zwane huntingtyną. U zdrowego człowieka białko to jest niezbędne do prawidłowego funkcjonowania komórek nerwowych, jednak u osób chorych przybiera ono toksyczną formę. Wadliwa huntingtyna gromadzi się wewnątrz neuronów, co prowadzi do ich stopniowego niszczenia i zaniku.
W praktyce oznacza to, że mózg traci zdolność do sprawnego kontrolowania ruchów, emocji oraz procesów myślowych. Choroba Huntingtona nie pojawia się nagle – jej rozwój jest rozciągnięty w czasie, a pierwsze zmiany mikroskopowe w tkance mózgowej zachodzą na wiele lat przed wystąpieniem widocznych symptomów. Można to porównać do powolnego zużywania się ważnego mechanizmu, który początkowo działa bez zarzutu, by z czasem zacząć generować coraz większe błędy w całym systemie. Pacjenci często opisują ten stan jako stopniową utratę kontroli nad własnym ciałem i umysłem, co jest niezwykle trudnym doświadczeniem psychologicznym.
Degeneracja prążkowia ma bezpośredni wpływ na to, jak pacjent się porusza. Ta część mózgu działa jak filtr, który dopuszcza tylko pożądane sygnały ruchowe, a hamuje te niepotrzebne. Gdy prążkowie przestaje działać, do mięśni docierają chaotyczne impulsy, wywołując charakterystyczne, mimowolne ruchy. Z czasem proces ten obejmuje coraz szersze obszary mózgu, co tłumaczy, dlaczego obok problemów fizycznych pojawiają się zaburzenia poznawcze i zmiany osobowości.
Mechanizm dziedziczenia autosomalnego dominującego w rodzinie
Jednym z najbardziej obciążających aspektów tego schorzenia jest sposób, w jaki przechodzi ono z pokolenia na pokolenie. W genetyce określa się to jako dziedziczenie autosomalne dominujące, co w prostym tłumaczeniu oznacza, że wystarczy otrzymać tylko jedną kopię wadliwego genu od jednego z rodziców, aby choroba się rozwinęła. Nie ma tutaj znaczenia płeć dziecka ani rodzica – ryzyko przekazania mutacji wynosi zawsze 50 procent dla każdego potomka. Jeśli rodzic posiada wadliwy gen, każde z jego dzieci stoi przed takim samym prawdopodobieństwem zachorowania, niezależnie od tego, czy jego rodzeństwo jest zdrowe, czy chore.
Mutacja polega na nieprawidłowym powieleniu fragmentu DNA składającego się z trzech nukleotydów: cytozyny, adeniny i guaniny (CAG). U zdrowych osób liczba tych powtórzeń mieści się w granicach od 10 do 35. Jeśli jednak liczba powtórzeń CAG przekroczy 36, pojawia się ryzyko wystąpienia objawów. Im więcej tych powtórzeń, tym zazwyczaj wcześniej pojawiają się pierwsze symptomy i tym szybciej choroba postępuje. To specyficzne zjawisko sprawia, że każda rodzina dotknięta tym problemem ma swoją unikalną historię, choć mechanizm biologiczny pozostaje ten sam.
Zjawisko antycypacji i liczba powtórzeń CAG
W kontekście genetyki Huntingtona często mówi się o zjawisku antycypacji. Polega ono na tym, że w kolejnych pokoleniach objawy mogą pojawiać się w coraz młodszym wieku, a przebieg choroby staje się cięższy. Dzieje się tak najczęściej wtedy, gdy wadliwy gen jest przekazywany przez ojca. Podczas produkcji plemników liczba powtórzeń CAG może ulec zwiększeniu, co skutkuje silniejszą mutacją u dziecka.
W skrajnych przypadkach, gdy liczba powtórzeń przekracza 60, może dojść do rozwoju postaci młodzieńczej. Jest to szczególnie tragiczna forma schorzenia, która dotyka dzieci i nastolatków, przebiegając znacznie gwałtowniej niż u dorosłych. Zrozumienie tego mechanizmu pozwala rodzinom na świadome podejście do kwestii prokreacji, choć decyzje te zawsze są obarczone dużym ładunkiem emocjonalnym.
Pierwsze objawy neurologiczne i zmiany w zachowaniu
Początek choroby bywa bardzo subtelny i łatwy do przeoczenia. Często to nie ruchy pląsawicze, ale zmiany w psychice są pierwszym sygnałem ostrzegawczym. Pacjent może stać się bardziej drażliwy, apatyczny lub wykazywać nietypowe dla siebie reakcje emocjonalne. Bliscy często zauważają, że osoba wcześniej spokojna nagle wpada w gniew bez wyraźnego powodu lub traci zainteresowanie swoimi dotychczasowymi pasjami. Te wczesne objawy neurologiczne są wynikiem zmian w płatach czołowych mózgu, odpowiedzialnych za kontrolę impulsów i planowanie.
Z czasem dołączają do nich zaburzenia ruchowe. Początkowo mogą to być jedynie drobne tiki, niepokój ruchowy palców u rąk czy lekkie potykanie się. Pacjenci często próbują maskować te mimowolne ruchy, zamieniając je w gesty wyglądające na celowe, na przykład poprawianie włosów czy okularów. Jednak w miarę postępu degeneracji, ruchy te stają się coraz bardziej zamaszyste i niemożliwe do opanowania, co znacząco utrudnia codzienne czynności, takie jak jedzenie, ubieranie się czy pisanie.
Zaburzenia motoryczne i pląsawica
Charakterystyczna pląsawica to najbardziej rozpoznawalny element obrazu klinicznego. Są to gwałtowne, nieskoordynowane ruchy, które mogą obejmować całe ciało – od mięśni twarzy (wykrzywianie się, mlaskanie) po kończyny i tułów. Chód pacjenta staje się taneczny, niestabilny, co niestety bywa czasem błędnie interpretowane przez otoczenie jako stan upojenia alkoholowego. W późniejszych etapach pląsawica może ustąpić miejsca sztywności mięśniowej i spowolnieniu ruchowemu, co jeszcze bardziej ogranicza mobilność chorego.
Problemy poznawcze a jakość życia
Oprócz sfery fizycznej, choroba Huntingtona uderza w funkcje intelektualne. Pacjenci zaczynają mieć trudności z koncentracją, zapamiętywaniem nowych informacji oraz podejmowaniem prostych decyzji. Myślenie staje się sztywne, a chory ma problem z przełączaniem się między różnymi zadaniami. To sprawia, że praca zawodowa staje się niemożliwa, a prowadzenie domu wymaga coraz większego wsparcia osób trzecich. Utrata sprawności poznawczej jest dla wielu pacjentów najbardziej dotkliwym aspektem choroby, ponieważ prowadzi do stopniowej utraty autonomii.
Diagnostyka genetyczna i proces potwierdzania choroby
Współczesna medycyna pozwala na precyzyjne potwierdzenie obecności mutacji za pomocą prostego badania krwi. Jednak diagnostyka genetyczna w przypadku Huntingtona to proces znacznie bardziej złożony niż tylko analiza laboratoryjna. Ze względu na brak leku przyczynowego, informacja o posiadaniu wadliwego genu ma ogromny wpływ na całe życie człowieka, jego plany zawodowe i rodzinne. Dlatego też badania te powinny być zawsze poprzedzone i zakończone profesjonalnym poradnictwem genetycznym.
Osoby z grup ryzyka, czyli takie, których rodzic chorował, stają przed dramatycznym wyborem: czy chcą wiedzieć, co przyniesie przyszłość? Testy presymptomatyczne wykonuje się u osób zdrowych, które nie mają jeszcze żadnych objawów. Procedura ta jest ściśle określona i obejmuje konsultacje z neurologiem, genetykiem oraz psychologiem. Ma to na celu upewnienie się, że pacjent jest gotowy na przyjęcie wyniku, niezależnie od tego, jaki on będzie. Proces diagnostyczny wygląda zazwyczaj następująco:
- konsultacja wstępna, podczas której lekarz zbiera dokładny wywiad rodzinny i wyjaśnia zasady dziedziczenia,
- ocena neurologiczna, mająca na celu sprawdzenie, czy u pacjenta nie występują już dyskretne objawy kliniczne,
- wsparcie psychologiczne, które pomaga przygotować się na życie z wiedzą o obciążeniu genetycznym,
- pobranie materiału do badań, czyli analiza liczby powtórzeń CAG w genie HTT,
- przekazanie wyniku, które zawsze odbywa się osobiście w obecności specjalisty.
Przebieg choroby i etapy rozwoju schorzenia
Choroba Huntingtona jest procesem wieloletnim, trwającym zazwyczaj od 15 do 25 lat od momentu postawienia diagnozy. Można w niej wyróżnić kilka faz, z których każda stawia przed pacjentem i opiekunami inne wyzwania. W fazie wczesnej chory jest zazwyczaj w pełni samodzielny, choć może wymagać pomocy w sytuacjach stresowych lub przy skomplikowanych zadaniach finansowych. To czas, w którym warto zadbać o kwestie prawne i zaplanować opiekę na przyszłość, póki sprawność poznawcza na to pozwala.
W fazie środkowej objawy stają się wyraźne. Pląsawica narasta, pojawiają się problemy z mową (staje się niewyraźna, bełkotliwa) oraz trudności z połykaniem, co stwarza ryzyko zachłyśnięcia. Pacjent przestaje być zdolny do pracy i wymaga pomocy w większości czynności higienicznych. Zmiany nastroju mogą być w tym czasie bardzo nasilone, co wymaga odpowiedniego leczenia farmakologicznego. W fazie zaawansowanej chory staje się całkowicie zależny od otoczenia, często traci zdolność chodzenia i mówienia, choć zazwyczaj zachowuje pewien stopień świadomości i rozpoznaje bliskie osoby.
Opieka nad pacjentem w ostatnim stadium skupia się na zapewnieniu komfortu, zapobieganiu odleżynom i infekcjom dróg oddechowych, które są najczęstszą bezpośrednią przyczyną śmierci. Ważne jest, aby na każdym etapie chory czuł bliskość rodziny i miał zapewnioną godną opiekę medyczną. Choć choroba jest nieuleczalna, odpowiednie podejście terapeutyczne może znacząco poprawić jakość życia na każdym z jej etapów.
Wsparcie terapeutyczne i opieka nad chorym
Mimo że obecnie nie dysponujemy terapią, która mogłaby całkowicie zatrzymać lub cofnąć zmiany w mózgu, istnieje wiele metod łagodzenia objawów. Leczenie jest wielokierunkowe i wymaga współpracy wielu specjalistów. Farmakoterapia pozwala na wyciszenie ruchów pląsawiczych oraz stabilizację nastroju. Leki przeciwdepresyjne i przeciwpsychotyczne są często niezbędne, aby opanować lęk, agresję czy apatię, które są integralną częścią choroby.
Niezwykle ważną rolę odgrywa rehabilitacja ruchowa oraz terapia mowy. Regularne ćwiczenia pomagają dłużej zachować równowagę i sprawność mięśni, co opóźnia moment, w którym pacjent zostanie przykuty do łóżka. Logopeda z kolei pracuje nad dykcją oraz uczy bezpiecznych technik połykania, co jest kluczowe dla uniknięcia groźnych powikłań. Kompleksowa opieka powinna obejmować:
- regularne wizyty u neurologa, w celu dostosowania dawek leków do zmieniającego się stanu pacjenta,
- terapię zajęciową, która pomaga podtrzymać funkcje poznawcze i sprawność manualną,
- wsparcie dietetyka, ponieważ chorzy na Huntingtona mają bardzo wysokie zapotrzebowanie kaloryczne z powodu ciągłych ruchów mięśni,
- pomoc psychologiczną dla opiekunów, którzy są narażeni na ogromne obciążenie psychiczne i fizyczne.
Współczesna nauka intensywnie pracuje nad nowymi metodami leczenia, w tym nad terapiami genowymi, które mają na celu "wyciszenie" produkcji toksycznej huntingtyny. Choć wiele z tych badań jest jeszcze w fazie eksperymentalnej, dają one nadzieję na to, że w przyszłości będziemy mogli skuteczniej pomagać osobom dotkniętym tym schorzeniem. Do tego czasu najważniejszym narzędziem pozostaje wczesna diagnostyka, rzetelna wiedza i empatyczna opieka nad pacjentem.
FAQ
Odpowiedzi na najczęściej zadawane pytania dotyczące choroby Huntingtona, jej objawów oraz sposobów dziedziczenia.
Czy chorobę Huntingtona można wyleczyć?
Obecnie nie istnieje metoda pozwalająca na całkowite wyleczenie tej choroby lub zatrzymanie jej postępu. Medycyna oferuje jednak skuteczne leczenie objawowe, które łagodzi ruchy pląsawicze, stabilizuje nastrój i poprawia komfort życia pacjenta.
W jakim wieku pojawiają się pierwsze objawy?
Najczęściej pierwsze symptomy występują między 30. a 50. rokiem życia, choć istnieje także postać młodzieńcza pojawiająca się przed 20. rokiem życia. Moment ujawnienia się choroby zależy w dużej mierze od liczby powtórzeń nukleotydów CAG w genie HTT.
Czy test genetyczny a planowanie rodziny to konieczność?
Decyzja o wykonaniu testu genetycznego jest zawsze dobrowolna i należy do osoby z grupy ryzyka. Wiele par decyduje się na diagnostykę przed zajściem w ciążę, aby skorzystać z nowoczesnych metod diagnostyki prenatalnej lub preimplantacyjnej, co pozwala uniknąć przekazania wadliwego genu potomstwu.